Início › Soluções › Dispositivos médicos › Brasil
DISPOSITIVOS MÉDICOS · BRASIL
Registro na ANVISA para dispositivos médicos no Brasil.
Da classificação até a fase pós-comercialização, a Sobel transforma as exigências da ANVISA em decisões claras, execução estruturada e acesso seguro ao mercado para o seu dispositivo.
POR QUE O BRASIL
Um mercado que compra o que não produz
#1
O maior mercado de saúde da América Latina
Gastos com saúde de 9,7% do PIB (IBGE, 2021).
US$ 10,2 bilhões
Dispositivos médicos importados em 2025
Aumento de 10,9% em relação a 2024. As importações superam as exportações em US$ 9,2 bilhões.
MDSAP
Um sistema regulatório reconhecido
A ANVISA é uma das cinco autoridades do MDSAP, junto com os EUA, o Canadá, o Japão e a Austrália. Em 2024, 61% dos certificados de BPF que ela emitiu foram baseados em relatórios de auditoria do MDSAP.
Fontes: IBGE, Conta-Satélite de Saúde (dados de 2021) e Administração de Comércio Internacional dos EUA; boletim econômico da ABIIS, março de 2026 (dados do Comex Stat); ANVISA, uso do MDSAP no Brasil (IMDRF, 2026).
ISSO É PARA VOCÊ?
Para quem fazemos isso
O Brasil é o seu primeiro mercado
Você precisa da classe e da rota certas antes de qualquer arquivo ser compilado.
Você já tem a certificação CE ou a aprovação da FDA
Você quer reutilizar sua documentação técnica e adicionar apenas o que o Brasil exige.
Você precisa de um novo suporte
Seu registro está em nome de um distribuidor e você quer um titular independente.
Seu envio está travado
Um requisito técnico, uma recusa ou meses sem resposta da ANVISA.
O ESSENCIAL DO BRASIL
Onde o seu aparelho se encaixa?
As Classes I e II só precisam de notificação; as Classes III e IV precisam de registro.
Passe o mouse ou toque em um produto para ver quais são os requisitos de cada turma.
Classe I
Baixo risco
Notificação · caminho mais simples
Exemplos: estetoscópios, instrumentos cirúrgicos reutilizáveis, curativos não esterilizados.
O que é preciso no Brasil
- Notificação à ANVISA
- Documentação técnica mantida pelo titular
- Não é necessário certificado BGMP
Em cada embalagem: um suporte brasileiro, etiquetas e instruções de uso em português, além da certificação do INMETRO ou da Anatel, quando for o caso.
Classe II
Risco médio
Notificação · caminho mais simples
Exemplos: seringas, aparelhos auditivos, ultrassom diagnóstico.
O que é preciso no Brasil
- Notificação à ANVISA
- Documentação técnica mantida pelo titular
- Não é necessário certificado BGMP
Em cada embalagem: um suporte brasileiro, etiquetas e instruções de uso em português, além da certificação do INMETRO ou da Anatel, quando for o caso.
Classe III
Alto risco
Cadastro · análise mais complexa
Exemplos: bombas de infusão, implantes ortopédicos e parafusos ósseos.
O que é preciso no Brasil
- Registro com um dossiê técnico completo
- Certificado BGMP, que pode ser comprovado por um relatório MDSAP
- Evidências biológicas e clínicas
Em cada embalagem: um suporte brasileiro, etiquetas e instruções de uso em português, além da certificação do INMETRO ou da Anatel, quando for o caso.
Classe IV
Maior risco
Cadastro · análise mais complexa
Exemplos: válvulas cardíacas, implantes mamários, stents coronários.
O que é preciso no Brasil
- Registro com um dossiê técnico completo
- Certificado BGMP, que pode ser comprovado por um relatório MDSAP
- Evidências clínicas sólidas, muitas vezes acompanhadas de dados clínicos
Em cada embalagem: um suporte brasileiro, etiquetas e instruções de uso em português, além da certificação do INMETRO ou da Anatel, quando for o caso.
Os exemplos servem só para ilustrar: a classe final depende do dispositivo e do uso pretendido, de acordo com a RDC 751/2022. Trabalhas com dispositivos de diagnóstico in vitro (IVDs)? Veja IVD · Brasil →
A TRAJETÓRIA DO BRASIL
Todo o ciclo de vida do seu aparelho no Brasil
Passo 01
Estratégia e classificação
Antes de redigir qualquer documento, definimos a classe de risco de acordo com a RDC 751/2022, o procedimento (notificação ou registro) e quais são os requisitos de cada mercado-alvo.
O que oferecemos
- Classificação de risco
- Processo regulatório por mercado
- Visão geral das lacunas e prioridades
Passo 02
Sistema de qualidade
Seu SGQ está alinhado com a ISO 13485 e a RDC 665/2022, com suporte para certificação BGMP quando necessário e preparação para o MDSAP, garantindo acesso a vários mercados.
O que oferecemos
- Análise de lacunas (RDC 665 / ISO 13485)
- Auditorias internas
- Suporte a BGMP e MDSAP
Passo 03
Segurança e evidências clínicas
Avaliação biológica e clínica feita uma vez e reutilizada em todos os mercados. Primeiro, analisamos os dados já existentes e só fazemos testes quando faltam dados.
O que oferecemos
- BEP e BER (ISO 10993-1:2025)
- Avaliação de risco toxicológico (ISO 10993-17)
- CEP e CER
Passo 04
Ficha técnica e certificações
O dossiê técnico organizado da maneira como a ANVISA o analisa, com as instruções de uso e os rótulos em português, além do certificado do INMETRO ou da Anatel, caso seu aparelho precise de um.
O que oferecemos
- Dossiê técnico e análise crítica
- Instruções de uso e rótulos em português
- Certificação do INMETRO ou da Anatel
Passo 05
Envio e aprovação
Protocolo, acompanhamento e respostas às exigências da ANVISA até a publicação.
O que oferecemos
- Notificação (Classes I e II)
- Registro (Classes III e IV)
- Respostas às exigências

Passo 06
Representação local
Os fabricantes estrangeiros precisam de um titular brasileiro para o registro. Nosso parceiro qualificado atua como titular, independentemente dos seus distribuidores.
O que oferecemos
- Representante legal
- Vigilância técnica e contato com a ANVISA
- Liberdade para trocar de distribuidor

Passo 07
Pós-mercado
Mantenha seu produto em conformidade após a aprovação: alterações, novos modelos, revalidação a cada 10 anos e vigilância, com uma equipe regulatória à sua disposição.
O que oferecemos
- Mudanças e novos modelos
- Renovações
- Apoio contínuo em questões regulatórias
SERVIÇOS NO BRASIL
Serviços da ANVISA para dispositivos médicos
PASSO 01
Estratégia Regulatória e Classificação
Conheça bem o curso e o plano de estudos antes de investir.
- Classe e rota confirmadas por escrito
- Sequência de mercados com a UE, os EUA e o Canadá
- Cronograma e orçamento antes de começar
Ideal para: quem vem ao Brasil pela primeira vez
PASSO 02
SGC, BGMP e MDSAP
Um sistema de qualidade pronto para a inspeção da ANVISA.
- SGC criado ou adaptado de acordo com a RDC 665/2022
- Inspeção simulada antes da auditoria da ANVISA
- Preparação para a auditoria MDSAP
Ideal para: fabricantes no Brasil e no exterior
PASSO 03
Avaliação biológica e clínica
Dados de segurança e evidências clínicas criados uma vez, reutilizados em todos os mercados.
- Análise das lacunas nas evidências antes de qualquer teste
- Exames laboratoriais planejados e coordenados
- Um arquivo reutilizado para outros mercados
Ideal para: aparelhos que ficam em contato com o corpo
ETAPAS 04–05
Registro e Notificação na ANVISA
Dossiê, envio e acompanhamento até a publicação.
- Registro no sistema da ANVISA
- Respostas aos requisitos técnicos
- Acompanhamento até a publicação
Ideal para: qualquer aparelho que entre no Brasil
PASSO 04
INMETRO e Anatel
Certificação para dispositivos eletromédicos e conectados.
- INMETRO para equipamentos eletromédicos
- Anatel para dispositivos sem fio
- Certificado pronto antes do envio à ANVISA
Ideal para: dispositivos eletromédicos
PASSO 06
Representante legal
Seu representante no Brasil por meio do nosso parceiro qualificado, sem precisar abrir uma empresa.
- Faz o cadastro em seu nome
- Vigilância e contato com a ANVISA
- Transferência de um titular atual
Ideal para: fabricantes estrangeiros
Trabalhas com dispositivos de diagnóstico in vitro (IVD)? Veja IVD · Brasil →
RECOMENDADO PARA FABRICANTES ESTRANGEIROS
Pacote de Inscrição da ANVISA
Tudo o que você precisa para colocar seu produto no mercado brasileiro, tudo coordenado por uma única equipe e um único ponto de contato.
Classificação e percurso
Classe de risco e procedimento de notificação ou registro.
Ficha técnica
Dossiê, bula em português e rótulos.
Envio e acompanhamento
Protocolo, requisitos e publicação.
Titular do registro, primeiro ano
Representação local e vigilância.
Opcional: INMETRO / Anatel · Suporte para certificação BGMP · traduções juramentadas
COMO TRABALHAMOS COM VOCÊ
Comece com um projeto. Fique com um parceiro.
Escolha o modelo que melhor se adapta à situação atual do seu aparelho e troca quando ele mudar.
Projeto
Projetos regulatórios
Você tem um aparelho para lançar ou um problema para resolver agora.
O que você ganha
- Escopo, preço e prazo definidos desde o início
- Um resultado concreto, do dossiê até a aprovação
- Um único ponto de contato, do início ao lançamento
Parceria
Suporte contínuo
Seus aparelhos já estão no mercado, e as regras não param de mudar.
O que você ganha
- Um plano mensal com custo previsível
- Apoio regulatório e científico em uma única equipe
- Uma equipe que já conhece seus produtos
Por que a Sobel
Regulatório como decisão de negócio, não como checklist.
Quatro áreas atuam em cada projeto, na mesma equipe, da primeira decisão ao pós-mercado.
Estratégia
Classificação e sequência de mercados definidas primeiro. A classe certa desde o início evita retrabalho.
Ciência própria
Avaliação biológica, clínica e toxicológica feita pela nossa equipe de Evidência Clínica e Segurança do Produto.
Regulatório, cinco mercados
ANVISA, FDA, MDR da UE, MHRA e Health Canada, coordenados juntos.
Tecnologia
Uma equipe própria de tecnologia cria os fluxos que mantêm cada projeto rastreável e no prazo.
“Sabemos como os auditores pensam, porque já fomos auditores.”
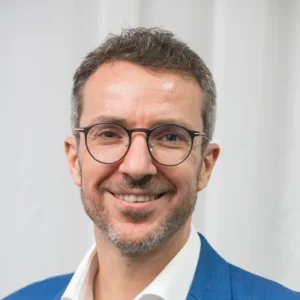
Maik Endler
Fundador e CEO
- Engenheiro mecânico, formado na Alemanha
- Ex-auditor da BSI (Órgão Notificado)
- Experiência no setor na Sirona (agora Dentsply Sirona)
OPINIÕES DOS CLIENTES
Confiança para decisões que fazem produtos avançarem.
“
Soluções rápidas, focadas nos seus objetivos
A Sobel nos ofereceu um atendimento próximo, focado em resultados e com soluções ágeis. Esperamos trabalhar juntos novamente em novos projetos.
Andreas Kohl
CEO · Andratec
“
Ampla experiência, colaboração de verdade
“Sempre tive uma colaboração super solidária e proativa da Sobel Consult, com um alto nível de competência em uma ampla gama de questões regulatórias.”
Mandy Blocher
Especialista em Marco Regulatório e Transformação Digital · Aesculap AG (B. Braun)
Direcionamento regulatório claro
O caminho certo e as prioridades para o seu produto.
Suporte rápido e ágil
Nós agimos rápido para manter os projetos em andamento.
Orientações práticas
Dicas práticas para o seu próximo passo.
PERGUNTAS FREQUENTES
Perguntas que sempre ouvimos antes de cada primeira ligação
Respostas claras às perguntas mais frequentes dos fabricantes sobre o registro na ANVISA para dispositivos médicos no Brasil.
Faça sua pergunta →Quais são as principais regulamentações para dispositivos médicos no Brasil?
Os dispositivos médicos são regulamentados pela ANVISA. As principais normas são a RDC 751/2022 (classificação, notificação e registro), a RDC 665/2022 (Boas Práticas de Fabricação) e as regras pós-comercialização para tecnovigilância. Dispositivos eletromédicos e sem fio também podem precisar de certificação do INMETRO e da Anatel.
Como os dispositivos médicos são classificados no Brasil?
De acordo com a RDC 751/2022, os dispositivos são classificados em quatro classes de risco: Classe I (baixo), II (médio), III (alto) e IV (mais alto). A classe depende da finalidade de uso, do grau de invasividade e da duração do contato, e define o caminho para a comercialização. Veja em qual classe o seu dispositivo se encaixa.
Qual é a diferença entre notificação e registro?
A notificação vale para as Classes I e II e exige um dossiê simplificado. O registro vale para as Classes III e IV e exige um dossiê técnico completo, certificação B-GMP e análise técnica pela ANVISA antes da aprovação.
Um fabricante estrangeiro pode registrar um dispositivo no Brasil sem uma empresa local?
Não. A notificação ou o registro devem estar em nome de uma empresa estabelecida no Brasil. Um Titular de Registro brasileiro pode cuidar disso em seu nome, para que você mantenha o controle dos seus registros e tenha liberdade para escolher seus distribuidores. A Sobel oferece esse serviço por meio de um parceiro qualificado. Saiba mais sobre o nosso serviço de Titular de Registro.
Quais são os requisitos de BPF da ANVISA para dispositivos médicos?
Os fabricantes de dispositivos das Classes III e IV precisam do certificado de Boas Práticas de Fabricação (B-GMP ou CBPF) da ANVISA. De acordo com a RDC 850/2024, quando esse certificado é concedido por meio de um relatório de auditoria do MDSAP, ele é válido por quatro anos, desde que o fabricante continue no MDSAP. Confira nosso suporte em QMS, BGMP e MDSAP.
A certificação do INMETRO é sempre obrigatória?
Não. A certificação do INMETRO se aplica a equipamentos eletromédicos dentro do seu escopo, e a certificação da Anatel, a dispositivos com transmissão de rádio. Muitos dispositivos não precisam de nenhuma das duas. Nós confirmamos o que se aplica na etapa de classificação. Veja INMETRO e Anatel.
Posso usar minha marcação CE ou minha aprovação da FDA para fazer o registro no Brasil?
A ANVISA não aceita a marcação CE ou a aprovação da FDA por si só, mas grande parte do seu dossiê técnico, relatórios de testes e evidências clínicas pode ser reutilizada e adaptada. Para alguns dispositivos de maior risco aprovados por autoridades estrangeiras equivalentes, a ANVISA também oferece um processo de análise otimizado.
Por quanto tempo o registro na ANVISA é válido?
Um registro (Classes III e IV) é válido por 10 anos e precisa ser renovado. Uma notificação (Classes I e II) não tem prazo de validade, mas as alterações no produto ainda precisam ser comunicadas à ANVISA.
Os rótulos e as instruções de uso precisam estar em português?
Sim. Os rótulos e as instruções de uso precisam estar em português brasileiro e seguir os requisitos de rotulagem da ANVISA, incluindo o número de registro ou notificação assim que for concedido.
Como as empresas podem monitorar o status da aprovação?
Os pedidos podem ser acompanhados nos sistemas online da ANVISA, e as decisões são publicadas no Diário Oficial da União (DOU). Quando a Sobel cuida do seu pedido, acompanhamos tudo para você e preparamos a resposta a cada exigência da ANVISA dentro do prazo, com a colaboração da sua equipe.
Artigos mais recentes
Descubra tendências, dicas e insights de especialistas para se manter atualizado
Serviço de Titular de Registro Independente no Brasil da Sobel Consult
A Sobel Consult cuida do seu registro na ANVISA por meio de um BRH independente que nunca importa nem vende, por isso não depende de nenhum distribuidor.
Produto indeferido pela ANVISA: e agora?
Um indeferimento não é o fim do produto. Veja os dois caminhos, o prazo de 30 dias para recorrer e o que fazer antes de protocolar qualquer coisa.
Exigência técnica da ANVISA: como responder sem gerar um indeferimento
A exigência é uma chance de completar o pedido, não uma reprovação. O prazo de 120 dias, por que as respostas falham e como montar uma boa resposta.