Ihre Produkte sind bereits seit Jahren auf dem EU-Markt erhältlich. Sie verfügen über gültige Zertifikate, eine technische Dokumentation und ein Vigilanzverfahren. Sollten sie jedoch noch nicht registriert sein, sind es bis zur EUDAMED-Frist im Jahr 2026 nur noch etwa 60 Tage. Für viele Teams ist die Registrierung an sich nicht die Schwierigkeit. Die Schwierigkeit besteht darin, erst spät festzustellen, dass eine Voraussetzung fehlt.
Die kurze Antwort: Medizinprodukte, deren erstes Exemplar vor dem 28. Mai 2026 in der EU in Verkehr gebracht wurde und die weiterhin in Verkehr gebracht werden, müssen innerhalb von 12 Monaten nach Veröffentlichung der Bekanntmachung vom 27. November 2025 im EUDAMED-Modul „UDI/Device“ registriert werden. Um auf der sicheren Seite zu sein, schließen Sie die Registrierung spätestens am 27. November 2026 ab.
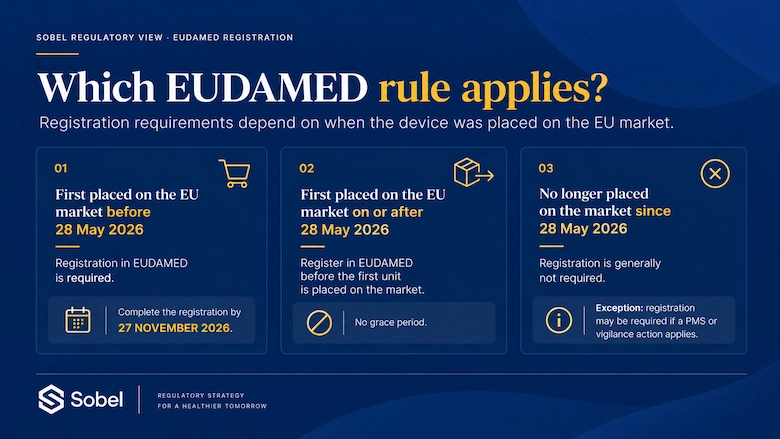
Auf einen Blick
| Thema | Was Sie wissen müssen |
|---|---|
| Was ändert sich? | Die Registrierung von bereits auf dem Markt befindlichen Medizinprodukten wird im EUDAMED-Modul „UDI/Medizinprodukte“ zu einer gesetzlichen Verpflichtung. |
| Wer ist betroffen? | Hersteller von Altgeräten (MDD, AIMDD, IVDD) sowie von MDR/IVDR-Produkten, die erstmals vor dem 28. Mai 2026 in Verkehr gebracht wurden und weiterhin in Verkehr gebracht werden. |
| Frist | Innerhalb von 12 Monaten nach Veröffentlichung der Bekanntmachung am 27. November 2025. Empfohlener Termin: 27. November 2026. |
| Voraussetzung | Registrierung als Akteur und eine einheitliche Registrierungsnummer (SRN). Hersteller aus Nicht-EU-Ländern benötigen zudem einen aktiven Bevollmächtigten. |
| Was Sie tun müssen | Bestätigen Sie Ihre SRN, erstellen Sie eine Liste der betroffenen Geräte, bereiten Sie die Gerätedaten vor und registrieren Sie jede Gerätekennung. |
| Offizielle Quelle | Fragen und Antworten der Europäischen Kommission zur schrittweisen Einführung von EUDAMED (Frage 7). |
Welche Produkte müssen bis zum Ablauf der EUDAMED-Frist im Jahr 2026 registriert werden?
Die Antwort hängt davon ab, wann das erste Gerät jedes Typs in der EU in Verkehr gebracht wurde. In den Fragen und Antworten der Europäischen Kommission werden drei Fälle beschrieben.
- Erstmaliges Inverkehrbringen am oder nach dem 28. Mai 2026. Das Produkt muss im UDI/Device-Modul registriert sein, bevor das erste Exemplar in Verkehr gebracht wird. Es gibt keine Übergangsfrist.
- Erstmals vor dem 28. Mai 2026 in Verkehr gebracht und weiterhin im Verkauf. Dies ist die Gruppe mit der Frist im November. Die Verpflichtung gilt sowohl für Altgeräte als auch für MDR/IVDR-Geräte.
- Seit dem 28. Mai 2026 nicht mehr in Verkehr gebracht. Eine Registrierung ist nicht erforderlich, es sei denn, es kommt zu einer Maßnahme im Rahmen der Marktüberwachung oder der Vigilanz (siehe unten).
Es gibt eine wichtige Ausnahme für Altgeräte. Ein Altgerät benötigt keine eigene Registrierung, wenn „das gleiche Produkt“ bereits als MDR-/IVDR-Produkt registriert ist. Die Kommission definiert „dasselbe Produkt“ anhand gemeinsamer Identifikationsmerkmale wie der UDI-DI, der Katalog- oder Referenznummer oder des Handelsnamens. Hat die MDR/IVDR-Version aufgrund von Konstruktionsänderungen eine neue UDI-DI erhalten, handelt es sich nicht um „dasselbe Produkt“, und beide müssen registriert werden.
Die Registrierung erfolgt auf der Ebene der Gerätekennung und nicht auf der Ebene der einzelnen Einheit. Eine Registrierung pro UDI-DI (oder EUDAMED-ID bei älteren Geräten) gilt für alle Einheiten mit unterschiedlichen Chargen- oder Seriennummern.
Fällt die EUDAMED-Frist im Jahr 2026 auf den 27. oder den 28. November?
In den offiziellen Dokumenten wird die Regelung festgelegt, das endgültige Datum jedoch nicht vollständig angegeben. In den Fragen und Antworten der Kommission wird der Zeitraum mit „innerhalb von 12 Monaten“ nach Veröffentlichung der Bekanntmachung angegeben. Das dort angeführte Beispiel lässt darauf schließen, dass die Frist einen Tag nach dem Jahrestag abläuft, also am 28. November 2026. In MDCG 2026-4 wird jedoch eine parallele 12-monatige Übergangsfrist für benannte Stellen beschrieben, die „am“ 27. Mai 2027 endet, also nach dem Jahrestag.
Unsere Empfehlung ist einfach: Planen Sie, jede Registrierung bis zum 27. November 2026 abzuschließen. Wenn Sie das frühere Datum als Ihre Frist betrachten, beseitigen Sie das Risiko vollständig.
Was muss vorliegen, bevor Sie ein Medizinprodukt registrieren können?
Die Registrierung eines Medizinprodukts ist der letzte Schritt, nicht der erste. Bevor Sie ein Medizinprodukt registrieren können, müssen folgende Voraussetzungen erfüllt sein:
- Registrierung von Akteuren und SRN. Der Hersteller muss im Aktorenmodul registriert sein, und die zuständige nationale Behörde muss den Antrag validieren. EUDAMED generiert die SRN erst nach dieser Validierung; daher hängt dieser Schritt von der Bearbeitungszeit der Behörde ab.
- Ein aktiver Bevollmächtigter (Hersteller aus Nicht-EU-Ländern). Hersteller aus Nicht-EU-Ländern müssen über einen aktiven Bevollmächtigten verfügen und zusammen mit ihrem Antrag auf Registrierung als Akteur eine Zusammenfassung der Vollmacht einreichen.
- Eine unterzeichnete Erklärung zu den Verantwortlichkeiten im Bereich der Informationssicherheit. Die Kommission verlangt von allen Akteuren, diese Erklärung hochzuladen.
- Konsistente Produktdaten. Die Produktinformationen in EUDAMED müssen mit Ihrer Kennzeichnung, der Gebrauchsanweisung und den Zertifikaten übereinstimmen.
Sind Sie das?
- Sie verkaufen während der Übergangsphase weiterhin Produkte, für die eine MDD-, AIMDD- oder IVDD-Zertifizierung vorliegt.
- Sie sind ein Hersteller aus einem Nicht-EU-Land und haben nicht bestätigt, dass Ihr Bevollmächtigtermandat aktiv und in EUDAMED dokumentiert ist.
- Die Person, die Ihre Akteur-Registrierung erstellt hat, hat das Unternehmen verlassen, und derzeit hat niemand Zugriff darauf.
- Sie verfügen nicht über eine vollständige Liste der UDI-DIs oder Altgeräte, die noch auf den EU-Markt gebracht werden.
Sollten Sie eine dieser Fragen mit „Ja“ beantwortet haben, müssen Sie noch diese Woche mit der Planung Ihrer Anmeldung beginnen – nicht erst im November.
Was geschieht, wenn ein Vigilanzfall ein nicht registriertes Medizinprodukt betrifft?
Das Modul „Überwachung nach dem Inverkehrbringen und Vigilanz“ ist noch nicht verfügbar. Bis es verbindlich wird, müssen die Hersteller weiterhin die nationalen Vigilanzverfahren anwenden.
Sobald dieses Modul jedoch im Einsatz ist, muss ein noch nicht registriertes Produkt registriert werden, bevor der Hersteller das Ereignis in EUDAMED melden kann. Dies gilt auch für Produkte, die nicht mehr verkauft werden. Die Kommission erläutert ferner, dass ein älteres Medizinprodukt ausnahmsweise registriert werden muss, wenn eine Vigilanzmaßnahme das ältere Medizinprodukt selbst betrifft und nicht „dasselbe“ MDR-/IVDR-Medizinprodukt. In der Praxis schützt Sie das Führen einer vollständigen und korrekten Medizinproduktliste auch bei Produkten, deren Verkauf Sie eingestellt haben.
Was geschieht nach Ablauf der EUDAMED-Frist im November 2026?
Die Frist im November bedeutet nicht das Ende der EUDAMED-Arbeit. Zwei weitere Meilensteine aus dem MDCG 2026-4 betreffen dieselben Medizinprodukte:
- Zusammenfassung der Sicherheit und (klinischen) Leistung (SS(C)P). Hersteller können SS(C)Ps ab Oktober 2026 hochladen. Bei Produkten, die vor Inkrafttreten der Verpflichtung in Verkehr gebracht wurden, sollte der Upload so bald wie möglich und spätestens bis zum 27. Februar 2027 erfolgen.
- Zertifikate. Benannte Stellen verfügen über eine Übergangsfrist bis zum 27. Mai 2027, um vor Inkrafttreten der Verpflichtung ausgestellte Zertifikate hochzuladen. Bis dahin werden einige Medizinprodukte in EUDAMED ohne verknüpftes Zertifikat angezeigt, und bestimmte Produktdaten werden erst nach Eingabe des Zertifikats öffentlich zugänglich.
Aus diesem Grund sollten Sie Ihren Zeitplan bereits jetzt mit Ihrer benannten Stelle abstimmen. Die Registrierung Ihres Produkts und das Hochladen des Zertifikats sind miteinander verknüpft.
In der Praxis
Nehmen wir den Fall eines außerhalb der EU ansässigen Herstellers, der ein chirurgisches Medizinprodukt der Klasse IIb in Europa auf der Grundlage einer MDD-Zertifizierung vertreibt. Das Zulassungsteam plant, das Produkt im Oktober zu registrieren. Während der Vorbereitungen stellt das Team fest, dass die Vollmacht des Bevollmächtigten im vergangenen Jahr erneuert wurde, das Dokument mit der Zusammenfassung der Vollmacht in EUDAMED jedoch weiterhin auf die alte Vereinbarung verweist. Zunächst müssen die Akteursdaten korrigiert werden, wobei die Korrektur von der Validierung durch die zuständige Behörde abhängt. Eine Aufgabe, die ursprünglich wie eine zweitägige Dateneingabe aussah, wird so zu einer vierwöchigen Verzögerung. Beginnt man mit den Akteursdaten und nicht mit den Produktdaten, lässt sich diese Situation vermeiden.
Was nun zu tun ist: Ein 60-Tage-Plan für die EUDAMED-Frist im Jahr 2026
- Woche 1: Vergewissern Sie sich, dass Ihre Registrierung als Akteur gültig ist, dass Ihre SRN aktiv ist und dass mindestens zwei Personen im Unternehmen Zugriff haben.
- Woche 1 (Hersteller außerhalb der EU): Vergewissern Sie sich bei Ihrem Bevollmächtigten, dass das Mandat aktiv ist und in EUDAMED korrekt dokumentiert ist.
- Wochen 2–3: Erstellen Sie eine Liste aller Produkte, die weiterhin auf dem EU-Markt in Verkehr gebracht werden. Erfassen Sie für jedes Produkt die UDI-DI oder die bisherige Kennung und geben Sie an, ob „dasselbe Produkt“ bereits gemäß MDR/IVDR registriert ist.
- Wochen 3–6: Bereiten Sie die Produktdaten vor und gleichen Sie diese mit Ihrer Kennzeichnung, der Gebrauchsanweisung und den Zertifikaten ab. Registrieren Sie die Produkte in Chargen, beginnend mit den Produkten mit dem höchsten Absatzvolumen.
- Wochen 6–8: Beheben Sie Fehler und klären Sie offene Punkte, stimmen Sie den SS(C)P-Upload mit Ihrer benannten Stelle ab und bewahren Sie Nachweise für jede Registrierung auf.
Wie Sobel Ihnen helfen kann
Sobel Consult fungiert als EU-Bevollmächtigter für Hersteller außerhalb der Europäischen Union und unterstützt den gesamten EUDAMED-Prozess: Registrierung der Akteure, Erstellung der Vollmachtsunterlagen, Aufbereitung der Produktdaten sowie Registrierung von Bestandsgeräten und MDR/IVDR-Produkten. Falls Ihr Team klären möchte, was noch fehlt, können wir Ihren aktuellen EUDAMED-Status überprüfen und Ihnen einen klaren Plan für die verbleibenden Wochen vorlegen.
Sollte dies derzeit ein Thema für Ihr Team sein, würden wir uns über ein Gespräch freuen. Nehmen Sie bitte Kontakt mit uns auf.
Häufig gestellte Fragen
Muss ich ein Produkt registrieren, dessen Verkauf ich vor dem 28. Mai 2026 eingestellt habe?
Nein, es sei denn, es kommt zu einer Marktüberwachungs- oder Vigilanzmaßnahme für dieses Produkt. In diesem Fall muss der Hersteller es registrieren und muss zuvor als Akteur registriert sein, um den Vorfall melden zu können.
Müssen Händler sich bei EUDAMED registrieren?
Nein. Händler sind nicht verpflichtet, sich bei EUDAMED zu registrieren. Sie müssen sich jedoch möglicherweise weiterhin auf nationaler Ebene in den Mitgliedstaaten registrieren lassen, in denen sie Medizinprodukte bereitstellen.
Ist eine nationale Registrierung weiterhin erforderlich?
Bis zur Verbindlichkeit des UDI-/Medizinproduktmoduls konnten nationale Registrierungsanforderungen gelten. Sobald das Modul verbindlich ist, wird die Registrierung in EUDAMED zur gesetzlich vorgeschriebenen Registrierung.
Ist für jede einzelne Einheit oder Charge eine separate Registrierung erforderlich?
Nein. EUDAMED registriert Medizinprodukte auf der Ebene der Produktkennung. Eine Registrierung pro UDI-DI oder EUDAMED-ID für ältere Produkte deckt alle Einheiten mit unterschiedlichen Produktionskennungen ab.
Offizielle Quellen
- Europäische Kommission – Fragen und Antworten zur schrittweisen Einführung von Eudamed
- Europäische Kommission – Die ersten vier Module von Eudamed sind ab dem 28. Mai 2026 verbindlich zu nutzen
- Beschluss (EU) 2025/2371 der Kommission
- Verordnung (EU) 2024/1860
- MDCG 2026-4
- Europäische Kommission – Modul zur Registrierung von Akteuren
- Europäische Kommission – UDI-/Produktregistrierung
Dieser Artikel enthält allgemeine Informationen auf der Grundlage offizieller EU-Dokumente, die zum Zeitpunkt der Veröffentlichung verfügbar waren. Er ersetzt keine Beurteilung Ihrer konkreten Geräte und Ihrer spezifischen Situation. In den Fragen und Antworten der Kommission wird darauf hingewiesen, dass diese nicht offiziell von der Europäischen Kommission gebilligt wurden und die Auslegung durch die Gerichte unberührt lassen.