Tus dispositivos llevan años en el mercado de la UE. Cuentan con certificados válidos, un expediente técnico y un proceso de vigilancia. Pero si aún no están registrados, ya solo quedan unos 60 días para que se cumpla el plazo de EUDAMED en 2026. Para muchos equipos, el registro en sí no es lo más difícil. Lo complicado es darse cuenta, demasiado tarde, de que falta algún requisito previo.
La respuesta corta: los dispositivos cuya primera unidad se haya comercializado en la UE antes del 28 de mayo de 2026, y que sigan comercializándose, deben registrarse en el módulo UDI/Dispositivos de EUDAMED en un plazo de 12 meses a partir de la publicación del aviso del 27 de noviembre de 2025. Para ir sobre seguro, completa el registro a más tardar el 27 de noviembre de 2026.
De un vistazo
| Tema | Lo que tienes que saber |
|---|---|
| ¿Qué cambia? | El registro de los productos sanitarios que ya están en el mercado pasa a ser una obligación legal en el módulo «UDI/Productos sanitarios» de EUDAMED. |
| ¿A quién afecta? | Fabricantes de productos tradicionales (MDD, AIMDD, IVDD) y de productos sujetos al MDR/IVDR que se comercializaron por primera vez antes del 28 de mayo de 2026 y que todavía se siguen comercializando. |
| Fecha límite | En un plazo de 12 meses a partir de la publicación del anuncio del 27 de noviembre de 2025. Fecha recomendada: 27 de noviembre de 2026. |
| Requisito previo | El registro de los agentes y un número de registro único (SRN). Los fabricantes de fuera de la UE también necesitan un representante autorizado en activo. |
| Lo que tienes que hacer | Confirma tu SRN, haz una lista de los dispositivos afectados, prepara los datos de los dispositivos y registra cada identificador de dispositivo. |
| Fuente oficial | Preguntas y respuestas de la Comisión Europea sobre la puesta en marcha gradual de EUDAMED (P7). |
¿Qué dispositivos hay que registrar antes de que se cumpla el plazo de EUDAMED en 2026?
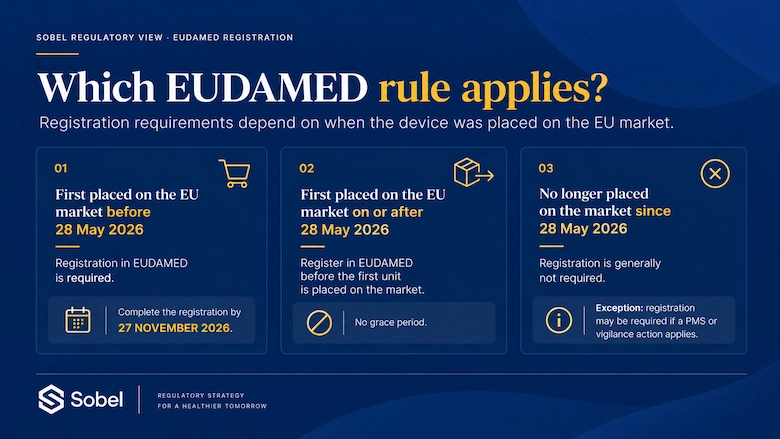
La respuesta depende de cuándo se comercializó en la UE la primera unidad de cada dispositivo. En la sección de preguntas frecuentes de la Comisión Europea se describen tres situaciones.
- Se comercialicen por primera vez a partir del 28 de mayo de 2026. El producto debe estar registrado en el módulo UDI/Productos antes de que se comercialice la primera unidad. No hay periodo de gracia.
- Se comercializó por primera vez antes del 28 de mayo de 2026 y todavía se vende. Este es el grupo con el plazo que vence en noviembre. La obligación se aplica tanto a los dispositivos heredados como a los dispositivos sujetos al MDR/IVDR.
- Ya no se comercializan desde el 28 de mayo de 2026. No hace falta registrarlos, a menos que se produzca una acción de vigilancia poscomercialización o de seguridad (ver más abajo).
Hay una excepción importante para los dispositivos heredados. Un dispositivo heredado no necesita su propio registro si «el mismo dispositivo» ya está registrado como dispositivo MDR/IVDR. La Comisión define «el mismo dispositivo» por una identificación común, como el UDI-DI, el número de catálogo o de referencia, o el nombre comercial. Si la versión MDR/IVDR ha recibido un nuevo UDI-DI debido a cambios en el diseño, ya no es «el mismo dispositivo», y hay que registrar ambos.
El registro se realiza a nivel del identificador del dispositivo, no de cada unidad individual. Un registro por cada UDI-DI (o EUDAMED ID, en el caso de los dispositivos antiguos) abarca todas las unidades, independientemente de que tengan números de lote o de serie diferentes.
¿La fecha límite de EUDAMED en 2026 es el 27 o el 28 de noviembre?
Los documentos oficiales establecen la norma, pero no indican la fecha límite completa. En las preguntas frecuentes de la Comisión se especifica que el plazo es «en un plazo de 12 meses» a partir de la publicación del anuncio. El ejemplo que se ofrece sugiere que la fecha límite es un día después del aniversario, es decir, el 28 de noviembre de 2026. Sin embargo, el documento MDCG 2026-4 describe un periodo de transición paralelo de 12 meses para los organismos notificados que «finaliza el» 27 de mayo de 2027, es decir, después de la fecha de aniversario.
Nuestra recomendación es sencilla: planifica completar todos los registros antes del 27 de noviembre de 2026. Si consideras esa fecha como tu plazo límite, el riesgo desaparece por completo.
¿Qué debe estar listo antes de poder registrar un producto sanitario?
El registro del producto es el último paso, no el primero. Antes de poder registrar cualquier producto, deben estar listos estos elementos:
- Registro de los agentes y SRN. El fabricante debe estar registrado en el módulo «Actor», y la autoridad nacional competente debe validar la solicitud. EUDAMED solo genera el SRN tras esta validación, así que este paso depende del tiempo que tarde la autoridad en revisarlo.
- Un representante autorizado en activo (fabricantes de fuera de la UE). Los fabricantes de fuera de la UE deben tener un representante autorizado en activo y enviar un documento resumen del mandato junto con su solicitud de registro como agente.
- Una declaración firmada sobre las responsabilidades en materia de seguridad de la información. La Comisión exige a todos los agentes que suban esta declaración.
- Datos coherentes sobre el producto. La información del producto en EUDAMED debe coincidir con tu etiquetado, las instrucciones de uso y los certificados.
¿Eres tú?
- Durante el periodo de transición, sigues vendiendo dispositivos con un certificado MDD, AIMDD o IVDD.
- Eres un fabricante de fuera de la UE y no has confirmado que el mandato de tu representante autorizado esté activo y registrado en EUDAMED.
- La persona que creó tu registro de actor ha dejado la empresa y ahora nadie tiene acceso.
- No tienes una lista completa de los UDI-DI o dispositivos heredados que todavía se comercializan en el mercado de la UE.
Si has respondido que sí a alguna de estas preguntas, tienes que empezar con tu plan de inscripción esta semana, no en noviembre.
¿Qué pasa si un incidente de vigilancia afecta a un producto no registrado?
El módulo de vigilancia y supervisión poscomercialización aún no está disponible. Hasta que sea obligatorio, los fabricantes deben seguir utilizando los procesos nacionales de vigilancia.
Sin embargo, una vez que ese módulo está en uso, un producto que no se haya registrado debe registrarse antes de que el fabricante pueda notificar el incidente en EUDAMED. Esto incluye los productos que ya no se comercializan. La Comisión también explica que un producto heredado debe registrarse de forma excepcional si una acción de vigilancia afecta al propio producto heredado y no al «mismo» producto MDR/IVDR. En la práctica, mantener una lista completa y precisa de productos te protege incluso en el caso de los productos que ya no vendes.
¿Qué pasará después de que se cumpla el plazo de EUDAMED en noviembre de 2026?
La fecha límite de noviembre no supone el final del trabajo de EUDAMED. Hay otros dos hitos del MDCG 2026-4 que afectan a los mismos productos:
- Resumen de seguridad y rendimiento (clínico) (SS(C)P). Los fabricantes podrán subir los SS(C)P a partir de octubre de 2026. En el caso de los productos que se hayan comercializado antes de que sea obligatorio su uso, la subida deberá realizarse lo antes posible y, a más tardar, el 27 de febrero de 2027.
- Certificados. Los organismos notificados tienen un periodo de transición que termina el 27 de mayo de 2027 para subir los certificados emitidos antes de que su uso fuera obligatorio. Hasta entonces, algunos productos aparecerán en EUDAMED sin un certificado vinculado, y ciertos datos de los productos solo se harán públicos una vez que se haya introducido el certificado.
Por eso, coordina ya tu calendario con tu organismo notificado. El registro de tu producto y la subida de su certificado están relacionados.
En la práctica
Imagina un fabricante con sede fuera de la UE que vende un producto sanitario quirúrgico de clase IIb en Europa con un certificado de la Directiva de Productos Sanitarios (MDD). El equipo de regulación tiene previsto registrar el producto en octubre. Durante los preparativos, el equipo descubre que el mandato del representante autorizado se renovó el año pasado, pero el documento resumen del mandato en EUDAMED sigue haciendo referencia al acuerdo anterior. Primero hay que corregir los datos del «Actor», y esa corrección depende de que la autoridad competente los valide. Una tarea que parecía que iba a llevar dos días introduciendo datos se convierte en una demora de cuatro semanas. Empezar por los datos del «Actor», en lugar de por los del producto, evita esta situación.
Qué hacer ahora: un plan de 60 días para cumplir el plazo de EUDAMED de 2026
- Semana 1: Comprueba que tu registro como «Actor» sea válido, que tu SRN esté activo y que al menos dos personas de la empresa tengan acceso.
- Semana 1 (fabricantes de fuera de la UE): Confirma con tu representante autorizado que el mandato está activo y correctamente documentado en EUDAMED.
- Semanas 2-3: Haz una lista de todos los productos que aún se comercializan en la UE. Para cada uno, anota el UDI-DI o el identificador anterior y si «el mismo producto» ya está registrado según el MDR/IVDR.
- Semanas 3–6: Prepara y comprueba los datos de los productos comparándolos con tu etiquetado, las instrucciones de uso y los certificados. Registra los productos por lotes, empezando por los de mayor volumen.
- Semanas 6–8: Resuelve los errores y las cuestiones pendientes, coordina la carga de los SS(C)P con tu organismo notificado y conserva pruebas de cada registro.
Cómo puede ayudarte Sobel
Sobel Consult actúa como representante autorizado en la UE para fabricantes de fuera de la Unión Europea y te ayuda con todo el proceso de EUDAMED: registro de los agentes, documentación del mandato, preparación de los datos de los productos sanitarios y registro de productos sanitarios antiguos y de los sujetos a los Reglamentos MDR e IVDR. Si tu equipo necesita saber qué es lo que aún falta, podemos revisar tu situación actual en EUDAMED y ofrecerte un plan claro para las semanas que quedan.
Si este es un tema que le interesa a tu equipo ahora mismo, estaremos encantados de hablar contigo. Ponte en contacto con nosotros.
Preguntas frecuentes
¿Tengo que registrar un producto que dejé de vender antes del 28 de mayo de 2026?
No, a menos que se produzca una acción de vigilancia poscomercialización o de seguridad relacionada con ese dispositivo. En ese caso, el fabricante debe registrarlo y, para poder notificar el incidente, primero debe estar registrado como agente.
¿Tienen que registrarse los distribuidores en EUDAMED?
No. Los distribuidores no están obligados a registrarse en EUDAMED. Sin embargo, es posible que tengan que registrarse a nivel nacional en los Estados miembros donde comercializan los productos sanitarios.
¿Sigue siendo obligatorio el registro nacional?
Hasta que el módulo UDI/Dispositivo se convirtiera en obligatorio, podían aplicarse requisitos de registro nacionales. Una vez que el módulo sea obligatorio, el registro en EUDAMED pasa a ser el registro exigido por ley.
¿Cada unidad o lote individual necesita un registro aparte?
No. EUDAMED registra los productos a nivel del identificador del producto. Un único registro por cada UDI-DI —o ID de EUDAMED para los productos heredados— cubre todas las unidades con diferentes identificadores de producción.
Fuentes oficiales
- Comisión Europea – Preguntas y respuestas sobre la puesta en marcha gradual de Eudamed
- Comisión Europea – El uso de los cuatro primeros módulos de Eudamed será obligatorio a partir del 28 de mayo de 2026
- Decisión (UE) 2025/2371 de la Comisión
- Reglamento (UE) 2024/1860
- MDCG 2026-4
- Comisión Europea – Módulo de registro de actores
- Comisión Europea – UDI/Registro de productos sanitarios
Este artículo ofrece información general basada en documentos oficiales de la UE disponibles en la fecha de publicación. No sustituye a una evaluación de tus dispositivos y tu situación concretos. En la sección de preguntas y respuestas de la Comisión se indica que este artículo no ha sido respaldado formalmente por la Comisión Europea y que no prejuzga la interpretación de los tribunales.