
No setor de dispositivos médicos, o gerenciamento da qualidade e a conformidade regulamentar são de suma importância. Dois regulamentos importantes são o Regulamento de Dispositivos Médicos da União Europeia (MDR 2017/745) e a ISO 13485 da Organização Internacional de Normalização. Entender essas regulamentações é fundamental para os fabricantes de dispositivos médicos, pois elas definem os requisitos para um Sistema de Gerenciamento de Qualidade (SGQ) robusto.
O MDR 2017/745, implementado pela União Europeia, é um regulamento referente à fabricação e distribuição de dispositivos médicos no mercado da UE. Ele enfatiza a necessidade de maior transparência, segurança aprimorada e maior rastreabilidade dos dispositivos. Por outro lado, a ISO 13485 prescreve os requisitos para um SGQ abrangente para dispositivos médicos e tem reconhecimento internacional.
Para garantir a conformidade e a sustentabilidade, os fabricantes de dispositivos médicos devem se familiarizar tanto com o MDR 2017/745 quanto com a ISO 13485. Esse entendimento aumentará sua capacidade de atender aos rigorosos requisitos de ambos os órgãos reguladores, proporcionando uma vantagem competitiva no mercado global.
Entendendo a ISO 13485: Sistema de Gestão da Qualidade para Dispositivos Médicos
A ISO 13485 define os requisitos para o desenvolvimento de um SGQ especificamente para dispositivos médicos e tem reconhecimento global. O principal objetivo dessa norma é facilitar a harmonização dos requisitos de gerenciamento da qualidade de produtos médicos. A ISO 13485 enfatiza mais o gerenciamento de riscos e os processos de tomada de decisão baseados em riscos, o que a torna significativamente diferente de outros padrões de QMS.
Um sistema de gerenciamento de qualidade ISO 13485 eficaz garante que os dispositivos médicos atendam às expectativas dos clientes e cumpram os requisitos regulamentares aplicáveis. Essa norma se concentra no controle de processos, na satisfação do cliente, na rastreabilidade do produto e nos sistemas de recall, além de manter sistemas eficazes de ações corretivas e preventivas.
A adesão à ISO 13485 demonstra um compromisso com a segurança e a qualidade dos dispositivos médicos, o que pode fortalecer a reputação de uma empresa no mercado. Entretanto, compreender os requisitos da ISO 13485 e implementar um SGQ com base nessa norma pode ser uma tarefa desafiadora. Isso implica o desenvolvimento de procedimentos que garantam processos consistentes e em conformidade, o que exige tempo e esforço significativos.
Principais diferenças entre o MDR 2017/745 e a ISO 13485
Embora tanto o MDR 2017/745 quanto a ISO 13485 tenham como objetivo garantir a segurança e a eficácia dos dispositivos médicos, há várias diferenças importantes. Entender essas diferenças pode ajudar os fabricantes a navegar por esses requisitos de forma mais eficaz.
O MDR 2017/745, diferentemente da ISO 13485, é um ato legislativo, o que significa que é juridicamente vinculativo. Enquanto a ISO 13485 concentra-se na eficácia de um SGQ. Contém os processos e procedimentos necessários e nenhum requisito específico do produto. O MDR 2017/745 se concentra mais no dispositivo médico em si, com requisitos detalhados, incluindo seu projeto, desenvolvimento, produção e vigilância pós-comercialização.
Mas há algum requisito adicional de QMS do MDR?
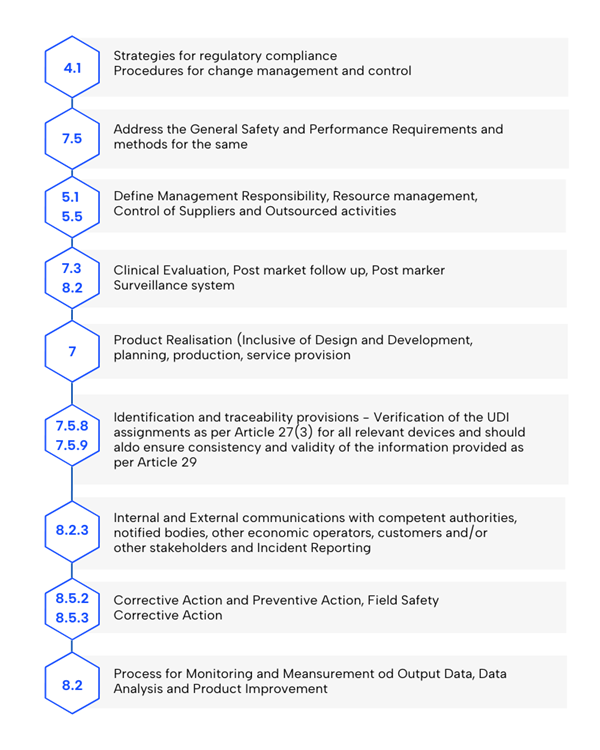
Sim, há algumas adições. Veja abaixo uma visão geral dos principais tópicos a serem abordados em seu sistema de gerenciamento de qualidade.
- Monitoramento e análise de dados: Estabelecer processos para medir os resultados, analisar os dados e aprimorar os produtos, com foco em métodos estatísticos.
- Estratégia de conformidade regulatória: Deve incluir procedimentos de avaliação de conformidade e gerenciamento de mudanças.
- Requisitos gerais de segurança e desempenho (GSPR): Considerar os requisitos do Anexo I e os métodos para atendê-los, garantindo a conformidade com o MDR.
- Realização do produto: Incluir planejamento, projeto, desenvolvimento, produção e prestação de serviços, com GSPRs como parte dos requisitos de projeto.
- Pessoa responsável pela conformidade regulatória: Definir a função conforme exigido pelo Artigo 15 do MDR.
- Gerenciamento de recursos: Implementar metodologias para selecionar e controlar fornecedores e subcontratados.
- Gerenciamento de riscos: Estabeleça processos de acordo com a Seção 3, Anexo I do MDR, com a EN ISO 14971 preenchendo essa lacuna regulamentar.
- Avaliação clínica e acompanhamento clínico pós-comercialização (PMCF): Incluir dados de acordo com o Artigo 61 e o Anexo XIV.
- Verificação de UDI: Garantir a atribuição adequada dos dispositivos relevantes e validar a consistência dos dados (artigos 27(3) e 29).
- Vigilância pós-comercialização: Estabelecer e manter um sistema conforme exigido pelo Artigo 83.
- Protocolos de comunicação: Definir interações com autoridades, órgãos notificados, operadores econômicos, clientes e partes interessadas.
- Relatórios de eventos graves e ações corretivas: Incluir metodologias para ações corretivas de vigilância e segurança de campo (Artigo 87).
- Gerenciamento de ações corretivas: Implementar e verificar ações corretivas para garantir a eficácia.
Quais partes da norma ISO 13485 são mais afetadas?
Outra diferença importante é que a MDR 2017/745 se aplica exclusivamente ao mercado europeu, enquanto a ISO 13485 é reconhecida globalmente.
Isso significa que um QMS certificado pela ISO 13485 pode ser usado em quase todo o mundo, enquanto a conformidade com a MDR 2017/745 é necessária para acessar o mercado europeu.
Apesar dessas diferenças, tanto o MDR 2017/745 quanto a ISO 13485 têm um objetivo em comum: garantir a segurança e o desempenho dos dispositivos médicos. Ambos enfatizam a importância de um SGQ robusto, do gerenciamento de riscos e da melhoria contínua.
Como um QMS será avaliado de acordo com o MDR da UE?
O sistema de gerenciamento de qualidade de um fabricante será avaliado como parte dos procedimentos de avaliação de conformidade dos Anexos IX a XI do MDR da UE. Um Órgão Notificado vai realizar uma avaliação de conformidade por meio de uma auditoria para todas as classes de dispositivos, exceto a Classe I. Isso significa que uma certificação ISO 13485 existente não é suficiente para que você possa reivindicar a conformidade com os requisitos do MDR QMS.
Transição da ISO 13485 para a MDR 2017/745: um guia
A transição da ISO 13485 para a MDR 2017/745 pode parecer complexa, mas, com a abordagem correta, pode ser um processo tranquilo. A primeira etapa é entender as diferenças entre as duas normas e identificar os requisitos adicionais impostos pela MDR 2017/745.
Em seguida, faça uma análise de lacunas para identificar as áreas em que o seu SGQ atual não atende aos requisitos da MDR 2017/745. Isso envolverá a revisão de procedimentos, documentação e práticas relacionadas a todos os estágios do ciclo de vida do dispositivo médico.
Após a análise das lacunas, desenvolva e implemente um plano para abordar as lacunas identificadas. Isso pode envolver a atualização de procedimentos, o aprimoramento da documentação ou o fortalecimento das atividades de vigilância pós-comercialização. Prepare-se para que esse seja um processo demorado e que exija o envolvimento de várias partes interessadas.
Por fim, certifique-se de que todas as alterações sejam comunicadas de forma eficaz em toda a organização e que seja fornecido o treinamento adequado. Isso garantirá que todos entendam os novos requisitos e possam contribuir para manter a conformidade.
Navegando pelo MDR 2017/745 e pela ISO 13485 para conformidade com o gerenciamento de qualidade
Navegar pelo mundo das regulamentações de dispositivos médicos, especialmente a MDR 2017/745 e a ISO 13485, pode ser complexo.
No entanto, a compreensão dessas normas e de suas diferenças pode ajudar os fabricantes a desenvolver sistemas robustos de gerenciamento de qualidade e a manter a conformidade.
Mesmo que a ISO 13485 não seja obrigatória, conforme demonstrado nos capítulos anteriores, ela é uma base sólida que facilitará significativamente o processo de implementação. Além disso, o forte foco na conformidade do produto, que precisa ser refletido no sistema de gerenciamento de qualidade, requer atenção especial.
Lembre-se, o objetivo do MDR 2017/745 e da ISO 13485 é garantir a segurança e a eficácia dos dispositivos médicos. Ao se concentrarem nesse objetivo comum, os fabricantes podem navegar com eficiência por essas regulamentações e ter sucesso no mercado global.
A transição de um sistema para outro, ou o gerenciamento da conformidade com ambos, pode ser um empreendimento significativo. No entanto, com planejamento cuidadoso, comunicação clara e compromisso contínuo, é possível atingir essa meta.
Se você precisar de suporte para entender a MDR 2017/745, a ISO 13485 ou para navegar na transição entre essas estruturas regulatórias, não hesite: Fale com nossos especialistas!
Serviço relacionado
Como a Sobel apoia dispositivos médicosVer o serviço →
Escrito por
Maik Endler
Mechanical engineer trained in Germany and former BSI auditor (Notified Body). Founder and CEO of Sobel, he leads regulatory strategy for medical devices, IVDs and cosmetics in Brazil, Europe, the UK, the US and Canada.